Was ist neu in olomol
Änderungen der einzelnen Versionen, die neueste zuerst.
0.5.1 20. November 2026 neueste
Handbuch und Kurzanleitung für 0.5.0, und das Handbuch auch als Seite im Web.
Geändert
- Das Handbuch ist jetzt auch eine Seite auf olomol.org, auf Englisch und Tschechisch, mit dem Inhaltsverzeichnis neben dem Text: Handbuch in der Hilfe öffnet es, PDF daneben ist das Handbuch zum Ausdrucken. Die Suchleiste findet beides.
- Handbuch und Kurzanleitung beschreiben olomol 0.5.0: Tabs und Vorführen, .olom-Dateien und frühere Versionen einer Zeichnung, die Suchleiste, Gruppen und das Panel Objekte, Zeichenstile, den PDF-Export, Links mit einer Struktur und das Rechtsklick-Menü. Alle Abbildungen darin sind neu.
0.5.0 19. November 2026
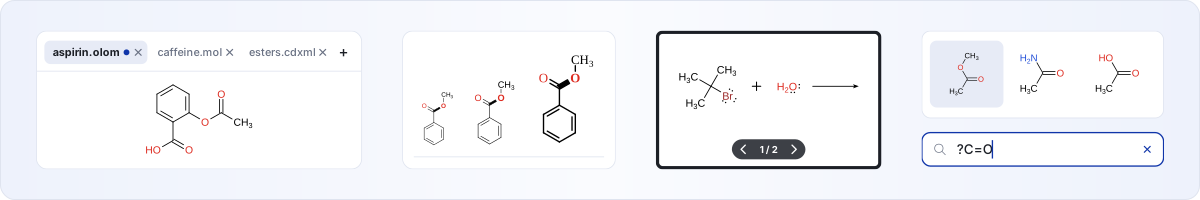
Arbeiten mit Dateien wie in jedem Editor: das eigene Format .olom, Tabs, zuletzt verwendete Dateien, PDF, eine Suchleiste unten, ein Vorführmodus und ein Rechtsklick-Menü. Dazu Zeichenstile für Zeitschriften (ACS, RSC oder ein eigener).
Neu
- Speichern: Strg+S speichert die Zeichnung ohne Nachfrage in ihre Datei (Chrome, Edge), Strg+Umschalt+S ist Speichern unter. Zeichnungen werden im eigenen Format von olomol gespeichert, .olom; KET-Dateien lassen sich weiter öffnen und exportieren (für Ketcher mit Abkürzungen als seinen Gruppen und der Stereochemie von Haworth- und Fischer-Projektionen als Keilen), aber Dateien anderer Programme werden nie überschrieben.
- Tabs: mehrere Zeichnungen gleichzeitig, jede mit eigenem Rückgängig und eigener Datei; beim nächsten Öffnen von olomol sind alle wieder da. Zeichnung duplizieren (Rechtsklick auf einen Tab) macht eine Kopie, etwa einer Aufgabe für ihre Lösung. Eine in einem olomol-Fenster geöffnete Zeichnung bleibt dort, sodass sich zwei Fenster nie überschreiben.
- Öffnen: Dateien aufs Fenster ziehen, Öffnen listet zuletzt verwendete Dateien, und die installierte App öffnet Dateien aus dem Dateimanager.
- Suche in der unteren Leiste (/): Strukturen nach Name, SMILES oder InChI, Elemente, Vorlagen sowie Werkzeuge und Aktionen von olomol.
- Export → PDF / Drucken…: nur die Zeichnung auf einer Seite, als Vektor-PDF.
- Frühere Versionen einer Zeichnung: Klick auf Gesichert in der oberen Leiste oder im Menü Öffnen.
- Vorführen (die Schaltfläche rechts in der oberen Leiste): die offenen Zeichnungen im Vollbild, ohne Leisten; → und ← (oder ein Presenter) blättern durch sie, von der Aufgabe zur Lösung, Esc führt zurück.
- Rechtsklick auf die Zeichenfläche: Ausschneiden, Kopieren, Einfügen, Löschen, Neu zeichnen, In 3D drehen, Spiegeln, eine Bindung waagrecht oder senkrecht und mehr, je nachdem, worauf Sie klicken.
- Aus olomol exportierte SVG- und PNG-Bilder tragen die Zeichnung in sich: Sie öffnen sich wieder als Zeichnung (Strg+O oder aufs Fenster gezogen).
- Links mit einer Struktur:
olomol.org/#smiles=CCO(oder#name=caffeine) öffnet sie gezeichnet, mehrere in eigenen Tabs; ein Link lässt sich auch in die Suche einfügen. Chatbots erfahren ausllms.txt, wie man solche Links schreibt. - Stile: Einstellungen → Stil bietet neben Bildschirm und ACS auch RSC, Folien und Eigener… (Bindungslänge, Linien, Größe und Schrift der Beschriftungen in Punkt). Eine Zeichnung behält ihren Stil in ihrer Datei; Für neue Zeichnungen verwenden legt fest, in welchem Stil neue Zeichnungen beginnen. Ladungen im Kreis (⊕ ⊖) und freie Paare als Striche gehören ebenfalls zum Stil.
- Fette Bindungen und fette Atombeschriftungen (im Panel der Auswahl) sowie eigene Schrift und Größe eines Textes (Aa und pt in der Leiste über dem Text).
- Beim Ziehen eines Rahmens ist zu sehen, was ausgewählt wird, bevor Sie loslassen.
- Ein Dreifachklick wählt eine ganze Zeile eines Reaktionsschemas: ihre Moleküle, Pluszeichen und Pfeile samt dem, was darauf steht.
- Gruppen: Strg+G gruppiert die Auswahl, auch Gruppen zu größeren; Strg+Klick wählt eine Gruppe (noch einmal: die Gruppe darum), ein einfacher Klick wählt weiter Atome und Moleküle; Strg+Umschalt+G löst eine Gruppe auf. Dasselbe im Panel Objekte unten links (eine Liste der Dinge und Gruppen der Zeichnung, in der sich Gruppen benennen und Dinge zwischen ihnen ziehen lassen) und im Rechtsklick-Menü; Ausrichten verschiebt Gruppen als Ganzes, und SVG-Bilder behalten sie als Gruppen.
- Ein Carbokation ohne geschriebenes C: C-Atome → Strich zeichnet ein geladenes C-Atom nur als + an der Ecke (− bei einem Carbanion), Alle C als C+.
- Drei neue Beispiele in der Hilfe, unter Dateien und Tabs: Aufgabe und Lösung in Tabs, Speichern und frühere Versionen, der Stil einer Zeitschrift.
Geändert
- Die Schaltflächen der oberen Leiste sind in Gruppen. In einem schmalen Fenster kommt, was nicht passt, unter ⋯ am Ende der Leiste.
- Der Hinweis über der unteren Leiste ist jetzt einzeilig; der Tooltip einer Werkzeugschaltfläche beschreibt alles, was das Werkzeug kann.
- Ab zwei Zeichnungen steht der Name nur auf den Tabs; ein Doppelklick auf einen Tab benennt ihn um. Neue Tabs kommen ans Ende.
- Zusammenhalten heißt jetzt Eine Verbindung (und Trennen bleibt Trennen), damit es nicht mit Gruppen verwechselt wird.
- Exportierte PNG-Bilder tragen ihre Auflösung, sodass Word und PowerPoint sie in der Größe einfügen, die der Stil der Zeichnung vorgibt, nicht viermal so groß; Als Bild kopieren legt auch ein SVG in die Zwischenablage.
0.4.5 19. November 2026
Dateien anderer Programme: dative und Wasserstoffbrücken, Polymere mit n, von Hand gesetzte Wasserstoffe und Textformatierung bleiben erhalten. Der Export sagt vorher, was ein Format nicht aufnehmen kann.
Neu
- Das Menü Export nennt unter jedem Format, was es von der Zeichnung nicht aufnehmen kann (gebogene Pfeile, Texte, Klammern, Farben…), und die Meldung nach dem Export wiederholt es.
Behoben
- Dateien anderer Programme (Molfile, RXN, SMILES) enthalten eine ganze Reaktion: Ein Molekül neben der Pfeillinie bleibt erhalten, Resonanz-, Dipol-, Gleichheits- und durchgestrichene Pfeile sind keine Reaktion, und ein Schema aus mehreren Schritten wird als seine Moleküle geschrieben (Export sagt es).
- Ein eingefügtes Reaktions-SMILES behält seine Stereochemie; SDF und RXN schreibt und liest olomol selbst (ein Stickstoff mit drei ungepaarten Elektronen bleibt N).
- ChemDraw-Beschriftungen mit Hochstellung (H⁺, NAD⁺) gehen beim Öffnen nicht mehr verloren; das InChI einer Zeichnung mit einem R sagt, warum es nicht geht, statt einer leeren Datei.
- Molfiles behalten dative Bindungen und Wasserstoffbrücken: Beim erneuten Einlesen werden daraus keine gewöhnlichen Bindungen mehr (Cisplatin mit NH₂).
- Klammern mit n (die Wiederholungseinheit eines Polymers) aus ChemDraw, Ketcher und Molfiles bleiben erhalten und werden so in Molfiles, SDF und KET geschrieben, dass andere Programme sie kennen.
- Von Hand gesetzte Wasserstoffe gehen beim Lesen von SDF, RXN und Ketcher-Dateien nicht mehr verloren (ein Carben CH₂ bleibt CH₂).
- Texte aus ChemDraw und Ketcher behalten Hoch- und Tiefstellung, Fett- und Kursivschrift (m², cm⁻¹, t-BuOK).
- Ein einzelnes CH₄, NH₃ oder H₂O aus ChemDraw ist ein Atom, keine Beschriftung; D, T und R# in einem V3000-Molfile werden wie in V2000 gelesen.
- Eine Änderung kurz vor dem Schließen oder Neuladen der Seite bleibt erhalten; wo der Browser nichts speichert (ein privates Fenster), fragt er vor dem Schließen.
- Strg+V mit einem Bild in der Zwischenablage sagt, dass es nichts einzufügen gibt, statt die letzte Kopie noch einmal einzufügen.
- Ausschreiben und Abkürzen behalten gebogene Pfeile an einer Abkürzung und an ihrer Bindung (abgehendes OTs in einer SN2) und den Text daran.
- Eine Beschriftung, die ein benachbartes Atom verdecken würde, wird umgekehrt geschrieben: HO neben einem gezeichneten H, HOH₂C über einem OH.
- R/S-Angaben stehen nicht auf Bindungen oder Beschriftungen und nicht im Ring, wo sie zu einem anderen Atom zu gehören scheinen (Glucose in Sesselkonformation).
- Neu zeichnen behält die Seite eines gezeichneten H, auch wenn sein Kohlenstoff kein Stereozentrum ist (das axiale H im Sessel, anti zum Br bei der E2): ein Keil oder ein gestrichelter Keil.
- Die zwei Fischhaken aus einer Bindung (Homolyse) sind ein Spiegelpaar, auf der freien Seite der Bindung.
0.4.4 14. November 2026
Die Vorschau eines eingefügten Pfeils oder Pluszeichens an der richtigen Stelle, gebogene Pfeile nicht mehr auf den Strichen von Dreifachbindungen, und dieselbe Sache von verschiedenen Stellen aus wirkt gleich: Schaltflächen, Tasten und Panel, Ausrichten mit Klammern, Drehen von Klammern und Texten.
Behoben
- Die durchscheinende Vorschau eines eingefügten einzelnen Pfeils oder Pluszeichens steht dort, wo der Klick ihn ablegt, nicht ein Stück links davon.
- Gebogene Pfeile weichen auch den äußeren Strichen von Doppel- und Dreifachbindungen aus, ebenso eine Pfeilspitze an einem Atom (sie lag auf einem Strich der Dreifachbindung).
- Reaktionsschema ausrichten hält Klammern um Resonanzstrukturen zusammen und richtet auch die Reaktion darin aus, selbst wenn nur die Klammer ausgewählt ist: Der Resonanzpfeil landet nicht mehr vor der Klammer, und hinter dem ersten Molekül bleibt keine große Lücke.
- Die Klammer-Schaltfläche links (und die Taste K) setzt Klammern um die ausgewählten Moleküle, wie Klammern im Auswahl-Panel.
- Ein Klick auf das eingeschaltete δ− oder δ+ im Auswahl-Panel entfernt es wieder, wie beim δ-Werkzeug (bisher ging das nur über die Ladung).
- Zieht man ein Atom auf ein anderes, wird die Seite nicht mehr leer, wenn an einer seiner Bindungen ein gebogener Pfeil beginnt; Pfeile, Orbitale und Klammern gehen auf das Atom über, mit dem es sich verbindet.
- Export, Kopieren als Bild und Drucken nur der Auswahl funktionieren auch mit einem gebogenen Pfeil, der ohne seine Moleküle ausgewählt ist.
- Gezeichnete H ausblenden lässt ein H stehen, von dessen Bindung ein gebogener Pfeil ausgeht (E2).
- Ausschreiben und Abkürzen lassen einem Molekül seinen Platz am Reaktionspfeil, die Nummer darunter und seine Klammern.
- Ein Doppelklick auf eine Resonanzstruktur in einer Klammer wählt nicht mehr die Klammer um beide; das Lasso wählt Klammern wie ein Rahmen.
- Ausrichten funktioniert auch für Dinge in einer Klammer, und eine Klammer in einer Klammer richtet sich aus, gleich welche zuerst gezeichnet wurde.
- Reaktionsschema ausrichten lässt ein + zwischen Molekülen, die ein gebogener Pfeil verbindet (HO⁻ + CH₃Br in einer SN2).
- C-Atome → Strich nimmt auch das CH₃ an den Kettenenden weg, wenn in den Einstellungen Alle C gilt.
- Eine angeklickte Bindung wird mit 1 zum Keil, wie eine Bindung unter dem Zeiger; 1, 2, 3 machen aus einer Wasserstoff-, Koordinations- oder Partialbindung eine gewöhnliche.
- Die Schaltflächen für Ladung, ungepaartes Elektron und Bindungen links, die Elemente in der unteren Leiste, die Elementtasten und . wirken auf den ausgewählten Teil eines Moleküls, wie ihre Tasten und das Panel.
- Eine Ladung aus dem Werkzeug oder per Taste nimmt ein altes δ weg (es kam zurück) und geht bis ±8 wie im Panel; ein δ auf einem geladenen Atom ersetzt die Ladung.
- Entf mit dem Zeiger auf einem Seitenbogen löscht diesen Bogen, nicht den ganzen Reaktionspfeil; ein ausgewählter Seitenbogen bleibt ausgewählt.
- Die Pfeiltasten schieben eine Verbindungsnummer oder ein Reagenz von seinem Platz, wie Ziehen (vorher bewegte sich nichts).
- Im Panel: Freie Paare leuchtet auch für ein ganzes Molekül, eine aromatische Bindung zeigt keine Ordnung und keinen zweiten Strich zum Verschieben, ein Keil auf einer gestrichelten Bindung ergibt einen gewöhnlichen Keil, ein fetter Text lässt sich im Feld bearbeiten, die eingegebene Länge eines Pfeils mit Seitenbogen bleibt, Andere Variante geht alle Möglichkeiten durch.
- Als Rahmen gezeichnete Klammern bleiben beim Drehen, Umklappen über eine Bindung, Waagrecht- oder Senkrechtstellen einer Bindung und Neu zeichnen gerade um ihren Inhalt; Texte drehen sich um ihre Mitte, und Spiegeln lässt sie, wo sie sind.
- Eine gespiegelte Fischer- oder Haworth-Projektion sagt, dass sie das Spiegelbild ist, und ein links geschriebenes HO wird rechts zu OH.
- Eine kopierte Klammer um ein Molekül umfasst auch später angezeichnete Atome; die von vorn gesehene Bindung einer Newman-Projektion bleibt auch mit dem Bindungswerkzeug einfach.
- Eine Ladung in der Mitte eines Rings steht im Kreis, wenn Ladungen das tun; Alles zeigen bezieht gebogene Pfeile ein.
0.4.3 13. November 2026
Verlässliches R/S für Sessel und Haworth-Projektionen, Tasten für die ganze Auswahl, Kürzel für Teile einer Auswahl und eine Seite über olomol mit häufigen Fragen.
Geändert
- Mit einer Auswahl ändern + und − die Ladung aller ihrer Atome, 1 2 3 die Ordnung aller ihrer Bindungen.
- Abkürzen kürzt auch Gruppen innerhalb einer Auswahl, die als Ganzes kein Kürzel hat (CH2N(CH3)2 → CH2NMe2), und eine allein ausgewählte CH3-Gruppe zu Me; Ausschreiben und Abkürzen behalten Farbe und Hervorhebung.
- Reagenzien und Bedingungen an einem gedrehten oder senkrechten Pfeil stehen untereinander, dicht am Pfeil, wie an einem waagerechten.
- Die Seite über olomol beantwortet häufige Fragen und hat wie Was ist neu eine Seite in jeder Sprache. olomol wird mit einer DOI für alle Versionen zitiert.
Behoben
- Sessel: Ein Ringkohlenstoff mit zwei Gruppen an einer Spitze des Sessels und eine axiale Gruppe mit gezeichnetem H wurden mit dem falschen R/S gelesen (cis und trans vertauscht), auch in SMILES, InChI und Dateien.
- Haworth-Projektionen, in denen an einem Kohlenstoff beide Gruppen gezeichnet sind (OH und H), wurden ohne R/S gelesen, leicht schief gezeichnet sogar mit dem falschen. Jetzt werden die mittleren Kohlenstoffe des Rings gelesen und keiner falsch.
- Ringinversion funktioniert auch an einem flachen Ring mit Keil an einer Ringbindung (Tramadol) und mit einem Kohlenstoff mit zwei Gruppen an einer Spitze.
- Reaktionsschema ausrichten lässt ein Molekül in der Reihe, auch wenn ein gebogener Pfeil von ihm zu einem Reagenz auf einem Pfeil führt.
- Das + oder − vor einem Reagenz auf einem Pfeil steht auf seiner Höhe und vor seinem Koeffizienten.
- : mit einer Auswahl zeigt ihre freien Elektronenpaare, wie der Tooltip der Schaltfläche verspricht.
- Die Hinweise zu den Beispielzeichnungen stehen neben dem Zeiger.
- Ein einzelnes Radikalatom aus einem SMILES (
[Cl]) hat sein ungepaartes Elektron. - Alles zeigen zeigt eine Zeichnung mit einer langen, mehrzeiligen Notiz, statt so weit herauszuzoomen, dass nichts mehr lesbar ist.
- Ein Text auf einem Pfeil oder unter einem Molekül wird nach einem Doppelklick dort bearbeitet, wo er steht, nicht ein Stück daneben; die Textleiste darüber verschwindet nicht mehr unter dem Panel rechts.
0.4.2 10. November 2026
Ein Zitat mit DOI im Fenster „Über olomol“, richtig gelesene Dateien aus ChemDraw und Reaktionen aus RXN-Dateien, eine neue Adresse für Probleme und Ideen und vollständige Lizenzen der Bibliotheken.
Neu
- Zitieren im Fenster Über olomol: das Zitat der verwendeten Version mit ihrer DOI auf Zenodo, zum Kopieren als Text, BibTeX, RIS oder CSL JSON oder zum Herunterladen als .bib-, .ris- oder .json-Datei für ein Literaturverwaltungsprogramm.
Behoben
- Dateien aus ChemDraw (CDXML, CDX) öffnen sich alle, auch solche mit widersprüchlicher Stereochemie. Kürzel (OMe, OTBS, Et) bleiben Kürzel (auch in Dateien aus Ketcher), Beschriftungen, die schon ChemDraw nicht deuten konnte, bleiben, wie sie geschrieben sind (SiR3), ein beschriftetes Atom hat so viele Wasserstoffe, wie die Beschriftung angibt (ein einzelnes C bleibt C), und ChemDraws Verknüpfungspunkt (die Wellenlinie quer über dem Bindungsende) wird zu R.
- Reaktionen aus RXN-Dateien und Reaktions-SMILES: Plus und Pfeil stoßen nicht mehr an Beschriftungen, die Reagenzien stehen auf dem Pfeil, und der Pfeil ist nur so lang wie nötig.
- R-Gruppen (R1), Atomlisten ([C,N]) und Doppelbindungen mit offener E/Z (auch in KET aus Ketcher) werden als solche gelesen, nicht mehr als Kohlenstoffe.
- Export über Indigo (CDXML, RXN, SDF): Texte bleiben erhalten, und Zeichnungen mit einer allgemeinen Beschriftung oder mit Keilen, die sich widersprechen, lassen sich jetzt exportieren.
Geändert
- Probleme und Ideen bitte jetzt an bugs@olomol.org: Diese Adresse verwenden die E-Mail der Käfer-Schaltfläche, das Fenster Über olomol und die Handbücher.
- Die Lizenzen aller Bibliotheken, auf denen olomol aufbaut, sind vollständig, auch die der in RDKit und Indigo eingebauten (InChI, FreeType, zlib und weitere). Das Fenster Über olomol verlinkt sie.
- Das Fenster Über olomol ist kürzer und übersichtlicher gegliedert; Tasten und Maus erklärt das Fenster Tastenkürzel, auf das es verweist.
0.4.1 9. November 2026
Korrekturen nach dem Release 0.4.0, Vorlagen in einer Liste, geladene Gruppen als Kürzel, eine Farbe auch für die andere Phase eines Orbitals und die MIT-Lizenz.
Behoben
- Neu zeichnen: Ein Molekül mit einer Doppelbindung, deren E oder Z die Zeichnung offenlässt (ein Substituent in der Achse der Doppelbindung, etwa wenn eine Gruppe weit weggezogen wurde), bekam keine Zeichnung, und das Fenster meldete, alle Verfahren hätten die aktuelle Zeichnung ergeben. Jetzt lassen die Zeichnungen die Konfiguration mit einer Wellenlinie neben der Doppelbindung offen, wie bei einem eingefügten SMILES. Würde jede Zeichnung das Molekül verändern, sagt das Fenster das.
- Eine gestrichelte Überlappungslinie zu einem s-Orbital (ein Wasserstoff bei Hyperkonjugation) trifft es auf der Seite, die dem anderen Orbital zugewandt ist; bisher begann sie immer rechts vom Atom, auch wenn sie nach links lief.
- Eine gestrichelte Überlappungslinie bleibt zwischen den Orbitallappen, zwischen denen Sie sie gezogen haben, etwa von einer C–H-Bindung zum unteren Lappen eines p-Orbitals; bisher verband sie immer die beiden Lappen, die einander am nächsten waren.
- Ausschreiben: Eine Gruppe wie CHO, OMe oder Et liegt im 30°-Raster; bisher stand die C=O-Bindung eines Aldehyds 2° schief.
Geändert
- Lizenz: olomol steht unter der MIT-Lizenz und darf genutzt, weitergegeben und verändert werden. Das Fenster Über olomol verlinkt ihren Text.
- Orbitale: Auch der Lappen der anderen Phase kann eine Farbe haben. Das Farbwerkzeug färbt den angeklickten Lappen; im Panel wählt ein Umschalter über den Farben, schattiert oder andere Phase, welchen Lappen die Farben färben.
- Vorlagen: Die Gruppen stehen in einer Liste links, darüber die Suche, und die großen sind in Untergruppen geteilt (Ringe: Aromaten, Heteroaromaten …). Konformationen und Projektionen sind eine Gruppe, geordnet danach, wie sie gezeichnet werden: Sessel und Wannen, Newman-, Haworth- und Fischer-Projektionen. Adamantan ist flach gezeichnet, und beim Adamantan-Käfig ist die hintere Bindung unterbrochen, wo eine vordere sie kreuzt.
- Geladene Gruppen als Kürzel: SO3−, CO2− (COO−), OPO32−, OPO3H− und PO32− stehen für ein Sulfonat, Carboxylat oder Phosphat mit der Ladung dort, wo sie hingehört. Abkürzen schreibt ein ausgewähltes Sulfonat oder Carboxylat als Kürzel, Ausschreiben holt es zurück.
0.4.0 8. November 2026
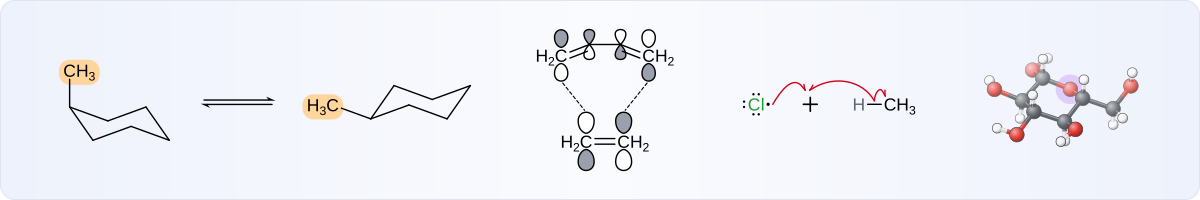
Konformationen (Ringinversion, Newman-Projektionen als Moleküle, Stereochemie aus der Sesselform), Orbitale und Pfeile für Radikalmechanismen, ein Stabmodell in 3D, physikalisch berechnete Komplexe und ein aufgeräumteres Fenster.
Neu
- Ringinversion (Schaltfläche in der oberen Leiste): Ein Klick auf einen Sessel macht daraus den anderen, axiale Gruppen werden äquatorial und umgekehrt; jede Gruppe bleibt oben bzw. unten, cis/trans und R/S bleiben also erhalten. Die Inversion läuft über die Wannenform ab (abschaltbar unter Einstellungen → Animationen); mit Umschalt erscheint der andere Sessel daneben, mit Gleichgewichtspfeil. Auch Cyclohexan in der Newman-Projektion lässt sich invertieren. Ein flacher Sechsring (auch eine Haworth-Projektion) wird angeklickt zum Sessel der Vorlagen (ein Zucker ⁴C₁): Seine Gruppen kommen nach ihren Keilen axial oder äquatorial, solche ohne gezeichnete Seite kommen äquatorial, an einem Stereozentrum mit Wellenlinie. Sessel drehen daneben dreht einen Sessel um ein Drittel (Umschalt: andersherum), jede Gruppe bleibt axial oder äquatorial.
- Newman-Projektionen sind Moleküle: Das vordere C-Atom ist der Punkt in der Mitte, das hintere der Kreis, die Gruppen daran sind gewöhnliche Atome. Gebogene Pfeile, Ladungen und R/S funktionieren, eine E2-Eliminierung lässt sich also direkt in der Projektion zeichnen; im Panel lassen sich Gruppen und Diederwinkel ändern. Unter Vorlagen → Konformationen gibt es Cyclohexan in der Newman-Projektion.
- Stereochemie aus der Sesselform: Ein Sessel aus den Vorlagen oder von Hand gezeichnet wird als das Molekül gelesen, das er darstellt; SMILES, Info, PubChem und Dateien erhalten das gezeichnete Stereoisomer, ein erkannter Sessel wird unter dem Mauszeiger blaugrün. In 3D drehen behält die gezeichnete Konformation: Eine axiale Gruppe bleibt axial, eine Newman-Projektion behält ihren Diederwinkel, ein s-cis gezeichnetes Dien bleibt s-cis.
- Orbitale an Atomen für Mechanismen: p-, Hybrid- und s-Orbitale, mit Phase und nach den Koeffizienten bemessenen Orbitallappen. Ein gebogener Pfeil kann an einem Lappen beginnen oder enden, eine gestrichelte Linie zeigt die Überlappung, etwa von HOMO und LUMO einer Diels-Alder-Reaktion. Ein Beispiel steht in der Hilfe.
- Pfeile: Beim Zeichnen eines Halbpfeils, oder eines gebogenen Pfeils mit Umschalt, führen schwache Linien zu den Atomen, mit denen die Elektronen eine neue Bindung bilden könnten; ein auf den Punkt in der Mitte gezogener Pfeil endet zwischen ihnen, sodass H-Abstraktion und Radikalrekombination wie im Lehrbuch aussehen. Ein Gleichgewichtspfeil kann auf einer Seite liegen (Gleichgewicht im Panel), ein Seitenbogen daran trifft den Halbpfeil auf seiner Seite und folgt dessen Richtung (oben hin, unten zurück), und bei den Reaktionspfeilen gibt es einen durchgestrichenen Pfeil (die Reaktion läuft nicht ab) und ein Gleichheitszeichen (dieselbe Verbindung anders gezeichnet).
- Lewis-Symbole von Atomen: bis zu vier ungepaarte Elektronen, jedes auf einer eigenen Seite, wie ein Lewis-Symbol sie besetzt (·N̈·, ·Ċ·), und die zwei eines Singuletts nebeneinander; Ungepaart im Panel. Ein ungepaartes Elektron sitzt rechts vom Atom, wo Platz ist, und ein Halbpfeil vom Atom beginnt an ihm.
- Stabmodell in In 3D drehen (S): das Modell als Kugeln und Stäbe, mit allen H-Atomen, in den Farben und Hervorhebungen der Zeichnung; Kürzel (Ph, OBz) ausgeschrieben, G zeigt jedes als eine Kugel, H die ergänzten H-Atome klein. Es lässt sich als Bild speichern.
- Metallkomplexe in 3D werden als Ganzes mit einem Kraftfeld berechnet: Porphyrine sind eben, Chelatliganden sitzen, wie sie sollen, in In 3D drehen und in XYZ-Dateien. Oktaedrische Chelatkomplexe erhalten Λ oder Δ neben dem Metall (R/S, E/Z, Λ/Δ).
Geändert
- Oben rechts sind der Käfer, um ein Problem mit einem Klick zu melden, und die Einstellungen, mit Design und Debug-Modus darin. Im Kopf der Hilfe stehen die Anleitungen, Was ist neu?, die Tastenkürzel und Über olomol; unten links die Version mit Datum, Was ist neu? und Über olomol.
- Zeichnen: Eine Kette wächst quer über die Seite, und ein Klick mit Umschalt setzt eine neue Bindung auf die andere Seite (auch das Zickzack des Kettenwerkzeugs). Die Ladungen sind eine Schaltfläche mit +, −, δ+ und δ−; die Varianten eines Werkzeugs öffnen sich, wenn der Mauszeiger auf seiner Schaltfläche ruht; D wechselt zwischen dativer Bindung, Wasserstoffbrücke und Partialbindung. Weiter im Panel versetzt den zweiten Strich einer Doppelbindung.
- Das Fenster In 3D drehen ist größer und bleibt beim Umschalten der Ansichten ruhig. Der gestrichelte Aromatenstil zeichnet einen gestrichelten Kreis.
- Ein Elementsymbol im Panel wird so genommen, wie es geschrieben ist, oder in Kleinbuchstaben: CO ist kein Cobalt mehr.
- Einige Beispiele der Hilfe sind überarbeitet, die radikalische Chlorierung von Methan zeigt auch den Kettenabbruch, und zwei neue zeigen Sessel: ein flacher Ring wird zum Sessel (Menthol) und E2 am Sessel.
- Eine geöffnete Molfile-, SDF- oder SMILES-Datei kommt in die vorhandene Zeichnung und wird wie eine Vorlage platziert, wie eine XYZ-Datei; eine KET-Datei öffnet sich als Zeichnung. Export bietet RXN und CDXML nicht mehr an, bis sie in den Programmen erprobt sind, die sie lesen.
- Neu zeichnen richtet jede Zeichnung eines ganzen Moleküls an der Seite aus: um höchstens 15° gedreht, sodass die meisten Bindungen in Vielfachen von 30° liegen (eine Ansicht eines 3D-Modells behält ihre eigene), und ein als SMILES eingefügtes Molekül wird ebenso ausgerichtet; die „begradigten“ Varianten von RDKit und CoordGen entfallen daher. Zeichnungen aus einem 3D-Modell gibt es nur noch für Käfige und überbrückte Ringe, Metallkomplexe, Moleküle mit erweitertem Oktett und SN2-Übergangszustände; jedes Molekül in 3D zeigt In 3D drehen. Neu zeichnen bietet außerdem mehr gute Zeichnungen an: Manche verwarf es früher wegen eines Keils, der sich falsch herum las. Die Zeichnungen im Fenster wechseln nicht mehr die Plätze, wenn eine langsamere dazukommt: Sie wird hinten angefügt.
- Hat die Zeichnung einer Struktur aus SMILES, aus PubChem oder aus einer XYZ-Datei übereinanderliegende Atome oder sich kreuzende Bindungen, wird stattdessen die sauberste der schnellen Zeichnungen von Neu zeichnen genommen.
Behoben
- Metallkomplexe, die aus ihrem 3D-Modell gezeichnet werden (Neu zeichnen, In 3D drehen), haben wieder lange Bindungen zum Metall (1,8 Bindungslängen), sodass die Beschriftungen um das Metall Platz haben; ein Chelat wird dafür vergrößert (höchstens 1,6×). Eine XYZ-Datei erhält die echte Geometrie. In 3D drehen zeichnet fast von vorn gesehene Bindungen wieder lang genug zum Lesen, wie Neu zeichnen (außer bei einem Übergangszustand, dessen partielle Bindungen sich beim Drehen verkürzen).
- Unter Moleküle geschriebene Namen bleiben bei ihnen, im Raster und in Reaktionsschema ausrichten.
- Der Aromatenkreis liegt in der Ringebene, auch in einem gedrehten oder unregelmäßig gezeichneten Ring.
- Von Hand gezeichnete H-Atome ergeben in 3D keine falschen Bindungslängen mehr.
- Ein Kürzel an einer Koordinationsbindung (PPh₃) zählt in Dateien, SMILES, InChI und Info vollständig.
- Ein Kürzel wie Ph bekommt keine zweite Bindung mehr; eines in einer älteren Zeichnung bekommt einen roten Ring.
- Um eine Bindung klappen kehrte das Stereozentrum am Ende eines Keils um: Aus Maltose wurde Cellobiose.
- Ein eingefügtes SMILES änderte manchmal das Molekül: Artemisinin verlor das Stereozentrum an der Peroxidbrücke, und bei manchen Makroliden kehrte sich ein Dien im Ring um. Jetzt wird dann eine andere Zeichnung genommen. Eine Doppelbindung, deren E oder Z das SMILES offen lässt, bekommt daneben eine Wellenlinie (früher entschied die Zeichnung über E oder Z), und Neu zeichnen behält sie. Eine im Molfile als „E oder Z“ markierte Doppelbindung kommt genauso herein.
- Die XYZ-Datei eines Metallkomplexes hatte eine verzerrte Geometrie; Neu zeichnen bietet für Sessel alle Zeichnungen an; in 3D bleibt ein axiales H-Atom axial.
- In In 3D drehen dreht sich ein Übergangszustand als Körper im Raum, und Schwefelsäure und Ähnliches haben im Stabmodell alle H-Atome. H zeichnen an einem Sessel setzt jedes H axial oder äquatorial, wie die Vorlagen.
- Ein in Sesselform gezeichnetes Cyclohexen (ein E2-Produkt) behält sein R/S in Dateien, SMILES, Info und Neu zeichnen.
- Auf einer tschechischen Tastatur erhöht + über einem Atom die Ladung (es liegt auf der Taste 1). Die Tastenkürzel (?) nennen auch die Tasten von In 3D drehen und zum Schreiben von Text. Esc schließt die Varianten eines Werkzeugs und lässt das Werkzeug; ein Klick außerhalb der Hilfe schließt sie, statt darunter zu zeichnen. Die Schaltfläche Formel schreibt e- als e⁻.
0.3.0 2. November 2026
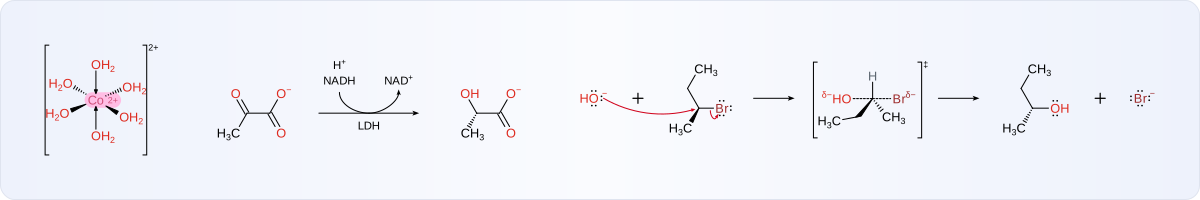
Moleküle in 3D drehen, Teile eines Moleküls neu zeichnen, eine neue Hilfe mit Beispielen, Vorlagensuche nach Teilstrukturen, bequemere Textbearbeitung, Koordinationsbindungen mit Keil und Seitenbögen an Reaktionspfeilen.
Neu
- In 3D drehen (Würfel neben Neu zeichnen): Das ausgewählte Molekül lässt sich mit der Maus oder den Pfeiltasten drehen. Die Vorschau zeigt es genau so, wie es gezeichnet wird; was weiter hinten liegt, erscheint blasser. Diese Ansicht übernehmen zeichnet es in dieser Lage, mit Keilen, die R/S und E/Z erhalten. olomol prüft das 3D-Modell gegen die gezeichnete Stereochemie und warnt, wenn eine Ansicht R/S oder E/Z verlieren würde; übernehmen können Sie sie trotzdem. In Komplexen behält jeder Ligand seine Geometrie, Chelatliganden wie EDTA umschließen das Metall, und wo sich zwei Bindungen kreuzen, ist die hintere unterbrochen. Neu zeichnen stellt außerdem den Übergangszustand einer SN2-Reaktion wie im Lehrbuch als trigonale Bipyramide dar.
- Neu zeichnen (bisher Layout): Ist nur ein Teil eines Moleküls ausgewählt, bietet olomol an, nur diesen Teil neu zu zeichnen; der Rest bleibt, wo er ist. Diese Vorschläge stehen in einem eigenen Abschnitt über denen für ganze Moleküle. Sortiert wird nach Kreuzungen, Überlappungen und ungleichmäßigen Bindungslängen und Winkeln: die besten zuerst, die übrigen unter Alle Zeichnungen zeigen. 3D-Zeichnungen großer Moleküle wie Taxol entstehen im Hintergrund und parallel; die Seite bleibt bedienbar, und die Ergebnisse liegen schneller vor.
- Hilfe (runde Schaltfläche ? unten rechts) öffnet sich sofort: 25 fertige Zeichnungen mit Vorschaubildern, von Mechanismen über Zucker und Komplexe bis zu Texten und Export, nach Schlagwörtern filterbar. Fahren Sie mit der Maus über einen Teil, erklärt ein Hinweis, wie er gezeichnet wurde, und die zugehörige Schaltfläche leuchtet auf. Schritte, die sich so nicht zeigen lassen (Neu zeichnen, Vorlagen, Ausrichten), stehen unter der Zeichnung. Jedes Beispiel lässt sich als eigene Zeichnung öffnen. Oben im Fenster finden Sie Kurzanleitung, Handbuch, Was ist neu, Tastenkürzel und die Problemmeldung. Auf der leeren Zeichenfläche erscheinen abwechselnd vier Beispiele.
- Vorlagensuche nach Teilstrukturen: ?oh, ?Ts oder ?ester listet alle Vorlagen mit dieser Gruppe auf, ?ala findet Alanin über seinen Code; Groß- und Kleinschreibung spielen keine Rolle. Auch nach Elementen, Kürzeln und als SMILES geschriebenen Teilen lässt sich suchen (?S, ?boc, ?C=O). Aminosäuren tragen ihren Code auf der Karte und stehen bei der Suche danach auch ohne Fragezeichen an erster Stelle (Phe, F).
- Texte: Über dem Text steht eine Leiste mit Formel, Normal, Tief- und Hochstellung, Fett und Kursiv (auch für einzelne Wörter), Zeilenausrichtung und einem Zeichenmenü (griechische Buchstaben, Pfeile, ° ± ‡). Formel versteht auch H₂[SiF₆]²⁻ und die Schreibweise CO_3^2-. Kopierter Text wird in anderen Programmen als reiner Text eingefügt, etwa eine DOI in den Browser. Mehrzeilige Texte an Molekülen und Pfeilen werden automatisch zentriert.
- Koordinationsbindungen mit Keil oder gestricheltem Keil für räumliche Komplexe (Λ und Δ), ohne Warnung wegen zu vieler Bindungen. Die 3D-Ansichten behalten die gezeichnete Anordnung bei. In den Einstellungen lassen sich Koordinationsbindungen als Linien statt als Pfeile darstellen.
- Seitenbögen an Reaktionspfeilen (NAD⁺ → NADH): Mit dem Werkzeug Reaktionspfeil ziehen Sie von der Pfeilmitte nach außen oder von der Zeichenfläche zur Pfeilmitte. Ans Ende des Bogens gehört ein Text oder ein Molekül; der Pfeil verlängert sich dabei von selbst. Im Panel des Pfeils lässt er sich umdrehen, und die Bögen lassen sich auf die andere Seite klappen.
- PubChem: Lässt eine Zeichnung einen Teil der Stereochemie offen oder kennt PubChem genau diese Verbindung nicht (andere Stereochemie, Isotope), zeigt PubChem-Seite eine Übersicht ähnlicher Verbindungen mit Bild, Name und CID und nennt den Unterschied. Die Karten tragen Namen statt Datenbankkennungen.
- Anzeige der automatischen Sicherung neben dem Namen der Zeichnung: Gesichert heißt, die Zeichnung liegt in diesem Browser und ist beim nächsten Besuch wieder da. Die Anzeige warnt, wenn der Browser nichts speichern kann (privates Fenster, voller Speicher) oder wenn ein anderer Tab mit olomol inzwischen seine eigene Zeichnung gesichert hat: Beim nächsten Öffnen kommt dann die zuletzt geänderte zurück.
- Isotope geben Sie im Feld Element ein (13C, 18O, D oder T); Formel und Massen rechnen damit.
- Kurzanleitung und Handbuch gibt es jetzt auch auf Englisch.
- Infoseite (verlinkt im Fenster mit den Informationen zur App): was olomol ist und kann, mit vier kurzen Videos.
Geändert
- XYZ-Dateien berechnet olomol im Hintergrund: Sie können weiterzeichnen und die Datei, sobald sie fertig ist, mit XYZ-Datei speichern sichern. Als Dateiname wird der InChIKey vorgeschlagen, und das Panel weist auf Stereozentren ohne gezeichnetes R/S hin.
- Das 3D-Modell für In 3D drehen, Neu zeichnen und XYZ-Dateien berechnet jetzt RDKit: Ein Versuch bei Taxol dauert etwa 2 Sekunden statt 8. Das Ergebnis ist in jedem Browser gleich; nur bei großen Molekülen kann es leicht abweichen.
- Kürzel und Platzhalter sind aus dem Periodensystem in die Vorlagen umgezogen (Reiter Kürzel). Karten funktioneller Gruppen tragen eine Schaltfläche mit dem Kürzel (Ph bei Phenyl), die die Gruppe als ein einziges Atom einfügt. Auch Umschalt+T öffnet die Vorlagen.
- Ringe und funktionelle Gruppen, die Sie von einem Atom aus ziehen, zeigen in 15°-Schritten zum Mauszeiger. Ein an ein Atom gehängter Ring bekommt eigene Atome: Drei Klicks mit Benzol auf das P von P=O ergeben Ph₃P=O, ohne dass Ringe anelliert werden. Mit Umschalt wird das angeklickte Atom zum ersten Atom der Gruppe (COOH auf dem endständigen C-Atom von Pentan ergibt Pentansäure), und ein gezogener Ring läuft durch das Atom hindurch (Spiroverbindung).
- Abkürzen funktioniert jetzt auch für mehrere Gruppen und ganze Moleküle: Aus den Phenylgruppen von PPh₃ werden drei Ph, aus einem Molekül wie PPh₃, NEt₃, Et₂O oder AcOH ein einziges Kürzel. Ein so eingegebenes Kürzel zählt in Formeln, unter Info, auf PubChem und in Dateien als vollständiges Molekül. Buchstaben in Kürzeln, die für Atome stehen, erscheinen in der Farbe ihres Elements (das P in PPh₃, das O in OBz).
- Ungepaartes Elektron und Halbpfeil sind jetzt Varianten der Schaltflächen für freie Elektronenpaare und gebogene Pfeile (Dreieck in der Ecke der Schaltfläche). Halbpfeile enden in einem richtigen Haken.
- Waagerecht / senkrecht ist jetzt ein Werkzeug in der oberen Leiste: Ein Klick auf eine Bindung dreht die Auswahl, wenn die Bindung dazugehört, sonst das ganze Molekül; jeder weitere Klick dreht um 90° weiter. Ist genau eine Bindung ausgewählt, dreht sich ihr Molekül sofort.
- Die Taste 1 schaltet über einer Einfachbindung der Reihe nach durch: Keil, gestrichelter Keil, beide vom anderen Ende aus, Einfachbindung; Umschalt+1 geht rückwärts. Esc wechselt, wenn nichts mehr abzubrechen ist, zwischen Rechteck- und Lasso-Auswahl. Erneutes Drücken von R wählt den nächsten Ring.
- Umschalt+Doppelklick nimmt ein Molekül zur Auswahl hinzu. Alles zeigen vergrößert eine Auswahl, bis sie das Fenster füllt.
- Freie Elektronenpaare haben etwas mehr Abstand zum Atomsymbol. Bindungen enden vor einer Ladung, statt hindurchzulaufen, und eine Ladung ohne freie Ecke steht direkt neben, über oder unter dem Symbol. Ausrichten und Reaktionsschema ausrichten orientieren sich an den Atomsymbolen, sodass Cl⁻ und H₂O auf einer Höhe mit Cl und O stehen.
- Schneller: Beim ersten Besuch über ein Schulnetz ist das erste SMILES nach etwa 2 Sekunden gezeichnet statt nach 4,5. Große Zeichnungen lassen sich flüssig verschieben, und das Panel bleibt auch bei großer Auswahl flott.
- Esc im Textfeld übernimmt den Text, statt ihn zu verwerfen. Neue Zeichnungen beginnen bei 100 %. olomol startet im hellen Modus; den dunklen oder den des Systems wählen Sie in den Einstellungen. Bilder haben standardmäßig einen transparenten Hintergrund; ist Weißer Hintergrund angehakt, bleibt das gespeichert. Die Ladung im Panel hat Schaltflächen für − und +, damit lässt sich jede Ladung einstellen.
Entfernt
- Die Schaltfläche Nach hinten kippen gibt es nicht mehr. Komplexe und Moleküle stellen Sie jetzt mit In 3D drehen perspektivisch dar.
Behoben
- Der Export einer Auswahl mit Kürzeln (Ph, Boc) bricht nicht mehr mit einem Fehler ab, und Tasten wie Entf oder Strg+Z verändern nicht mehr die Zeichnung hinter einem geöffneten Fenster.
- Abkürzen und Ausschreiben erhalten den Keil einer Gruppe an einem Stereozentrum, die Stereochemie bleibt also erhalten (etwa beim OBz von Cocain, das PubChem dadurch wieder findet).
- Ein Klick mit dem Werkzeug Kette auf eine Bindung beschädigt diese nicht mehr. Beim Spiegeln wechselt auch die zweite Linie einer Doppelbindung die Seite.
- XYZ-Dateien: Onium-Kationen werden richtig eingelesen, und ein einzelnes Ion bricht den Export nicht mehr ab.
- SMILES-Dateien: Punkte in Namen bleiben erhalten, und Ringschlüsse reichen nicht mehr über einen Punkt hinweg.
- Schlägt das Herunterladen einer Chemie-Bibliothek fehl, versucht olomol es beim nächsten Mal erneut. Fehlermeldungen sind nicht mehr halb auf Englisch.
- Der vorgegebene Name einer neuen Zeichnung wird nicht mehr übersetzt, Ladungen und δ sitzen nicht mehr auf der zweiten Linie einer Doppelbindung, und Klammern passen sich an, wenn ein Atom darin gelöscht wird.
0.2.2 29. Oktober 2026
KET-Dateien lassen sich wieder in Ketcher öffnen.
Behoben
- Von olomol gespeicherte KET-Dateien öffnen sich wieder in Ketcher; bisher meldete Ketcher, die Datei sei nicht lesbar. Ketcher prüft Dateien gegen sein Schema, und der Abschnitt mit den olomol-eigenen Angaben (Farben, freie Elektronenpaare, gebogene Pfeile, Klammern) stand an einer Stelle, die das Schema nicht vorsieht. Jetzt steht er dort, wo das Schema ihn erlaubt. Ältere Dateien öffnet olomol weiterhin wie gewohnt.
0.2.1 29. Oktober 2026
Korrekturen an XYZ-Dateien (3D-Koordinaten), diese Übersicht der Änderungen und eine vorausgefüllte E-Mail für Problemmeldungen.
Neu
- Diese Übersicht der Änderungen, zu finden in der Hilfe (runde Schaltfläche ? unten rechts) unter Was ist neu.
- Die E-Mail aus dem Fenster für Problemmeldungen (Briefumschlag oben rechts) enthält jetzt eine Tabelle mit Version, Browser und Betriebssystem. Nur der Link zur Zeichnung ist für eine E-Mail zu lang; Tabelle kopieren kopiert ihn mit.
Behoben
- Der XYZ-Export erhält die gezeichnete Stereochemie (R/S, E/Z). Bei gespannten Ringsystemen, etwa am Spiro-C-Atom von Hinckdentin A, konnte zuvor ein anderes Diastereomer entstehen. olomol prüft jetzt jede 3D-Struktur; passt keine, bricht der Export mit einer Meldung ab, statt ein falsches Molekül zu schreiben.
- Der XYZ-Export funktioniert jetzt auch für Moleküle mit Bor oder einem Acylium-Kation (C≡O⁺), für die das Kraftfeld MMFF94 keine Atomtypen kennt. Sie werden ohne Minimierung geschrieben; die Kommentarzeile der Datei weist darauf hin.
- Der XYZ-Import setzt Radikale an die richtige Stelle: beim Phenylradikal an das C-Atom ohne H (bisher als CH-Radikal gelesen), beim Benzylradikal an die CH₂-Gruppe.
0.2.0 28. Oktober 2026
Anker für Texte und Moleküle an Molekülen und Reaktionspfeilen, ein Mehrstufenpfeil und neue Vorlagen.
Neu
- Anker an Molekülen: Jedes Molekül hat vier Plätze für Text (unten, oben, links, rechts). Ein dorthin gezogener Text rastet ein und bewegt sich fortan mit dem Molekül, auch beim Ausrichten. Verbindungsnummern gehören nach unten, stöchiometrische Koeffizienten (2 NaOH) nach links. Mehrere Texte an einem Anker behalten ihre Reihenfolge; durch Ziehen lässt sie sich ändern.
- Plätze an Reaktionspfeilen: Texte (Reaktionsbedingungen) und ganze Moleküle (Reagenzien) lassen sich über oder unter einen Pfeil ziehen und bewegen sich mit ihm; durch Ziehen ändert sich die Reihenfolge. Im Panel bekommt ein Molekül auf dem Pfeil ein + oder − (zugegeben oder abgespalten). Ein Doppelklick auf einen Pfeil wählt ihn mit allem aus, was daran hängt.
- Mehrstufenpfeil (zwei Pfeile übereinander als ein Objekt) für „in n Stufen“.
- Vorlagen: Adamantan als Käfig, zusätzlich zur flachen Form.
- Ist ein Element gewählt, setzt ein Klick auf die leere Zeichenfläche ein einzelnes Atom (bei O: Wasser).
- Gefüllte Ringe lassen sich anklicken: Ein Klick wählt den Ring, ein Doppelklick das ganze Molekül, und durch Ziehen wird es verschoben.
Geändert
- Das Werkzeug Verbindungsnummer entfällt: Ein fetter Text am unteren Anker leistet dasselbe und lässt sich frei bearbeiten.
- Ausrichten berücksichtigt die Anker: Texte an einem Anker bewegen sich mit ihrem Molekül, freie Texte werden einzeln ausgerichtet. So lassen sich Texte und Moleküle gemeinsam ausrichten. Reaktionsschema ausrichten verlängert Pfeile passend zu dem, was darauf steht.
- Das Raster ordnet Moleküle zeilenweise von links nach rechts an, so wie sie auf der Zeichenfläche liegen.
- Sesselkonformationen (auch bei Zuckern) haben ihre Spitzen auf Höhe der oberen und unteren Ecke.
- Überlappen sich Hervorhebungen verschiedener Farben, liegt die kleinere oben.
- Die Pfeilarten im Panel tragen dieselben Symbole wie in der Werkzeugleiste.
Behoben
- Nach Umschalt+Enter beginnt nicht mehr jeder Buchstabe eine neue Zeile.
0.1.1 28. Oktober 2026
Texte werden nur noch dort formatiert, wo Sie es wollen.
Geändert
- Eingegebener Text bleibt, wie er ist: Ziffern in DOIs oder Namen werden nicht mehr automatisch tiefgestellt.
- Formeln formatieren Sie gezielt: Markieren Sie den Text und wählen Sie im Fenster darüber Formel (H₂SO₄, Fe³⁺); Normal hebt die Formatierung wieder auf. Tief- und Hochstellungen sind schon beim Tippen sichtbar.
- Ältere KET-Dateien werden beim Öffnen umgewandelt und sehen aus wie bisher.
0.1.0 27. Oktober 2026
Die erste Version: ein Zeichenprogramm für die Chemie, das vollständig im Browser läuft.
Zeichnen
- Einfach-, Doppel- und Dreifachbindungen, Keile und gestrichelte Keile, Wellenlinien, dative Bindungen und Wasserstoffbrücken; Ketten, Ringe mit 3 bis 8 Atomen und Benzol, jeweils mit durchscheinender Vorschau.
- Elemente aus der unteren Leiste, dem Periodensystem oder über die Tastatur; Kürzel (Ph, Boc, OMe …) und allgemeine Reste (R, Nu, LG).
- Ladungen (auch δ+ und δ−), Radikale, freie Elektronenpaare und automatisch ergänzte H-Atome.
- Text mit Tief- und Hochstellung; Reaktions-, Gleichgewichts-, Mesomerie- und Retrosynthesepfeil, Dipolpfeil, Pluszeichen.
Mechanismen
- Freie Elektronenpaare und ungepaarte Elektronen; gebogene Pfeile und Halbpfeile, die an Atomen und Bindungen haften und ihren Weg um die Zeichnung selbst finden.
- Mesomere Grenzstrukturen, Übergangszustände und Klammern; aromatische Ringe mit Kreis oder gestrichelt (Aromatisieren und Kekulé).
Chemie
- Summenformel, molare und exakte Masse, Elementaranalyse und HRMS-Ionen.
- R/S und E/Z an ausgewählten Atomen und Bindungen, IUPAC-Nummerierung mit Begründung, Info-Karte mit SMILES, InChI und Link zu PubChem.
- Eine Prüfung stellt sicher, dass Bearbeitungen das Molekül nicht verändern; Atome mit unzulässiger Bindigkeit werden markiert.
Vorlagen und Strukturen aus Namen
- Ringe, funktionelle Gruppen, Verbindungen, Konformationen (Sessel, Newman-Projektionen), Projektionen (Fischer, Haworth), Komplexe, Aminosäuren, Zucker und Nukleobasen, Reagenzien und Lösungsmittel.
- Strukturen aus Namen, SMILES oder InChI (Namen werden auf PubChem nachgeschlagen).
Bearbeiten und Anordnen
- Layout mit mehreren Vorschlägen zur Auswahl (auch aus einem 3D-Modell), Ausrichten, gleichmäßiges Verteilen, Raster und Reaktionsschema in einer Reihe, Spiegeln.
- Farben, Hervorhebungen und Ringfüllungen; Zusammenhalten für Salze.
Dateien
- Speichern als KET (auch in Ketcher lesbar); Export als Molfile, SMILES, RXN, CDXML und XYZ (3D), als Bild in SVG und PNG; mit Strg+Umschalt+C als Bild nach Word, PowerPoint oder Google Docs.
- Ein Link, der die ganze Zeichnung enthält; automatisches Speichern.
Die App
- Läuft vollständig im Browser, ohne Installation; Zeichnungen bleiben auf dem eigenen Rechner. Offline nutzbar und als App installierbar.
- Tschechisch, Englisch und Deutsch; heller und dunkler Modus; Tastenkürzel; Kurzanleitung und Handbuch als PDF; Problemmeldungen per E-Mail mit Datentabelle.